Прионные нейродегенеративные заболевания
Самое простое определение понятия «прионные нейродегенеративные заболевания» гласит: «Прионные заболевания - это заболевания вызываемые прионами». Такое определение вряд ли может нас устроить, так как для полного понимания проблемы необходимо разобраться с неким болезнетворным фактором, носящим название «прионы».
Наиболее распространенное определение понятия «прионы» выглядит следующим образом: «Прионы (от англ. proteinaceous infectious particles — «белковые заразные частицы») - низкомолекулярные белки (27-30 кДа) — особый класс инфекционных агентов, чисто белковых, не содержащих нуклеиновых кислот, вызывающих тяжёлые заболевания центральной нервной системы у человека и ряда животных, в частности,«трансмиссивные губкообразные энцефалопатии».
Таким образом, разительное отличие прионов от любых других инфекционных агентов (вирусов, бактерий, грибов, простейших) заключается в том, прионы, являясь переносчиками тяжелых заболеваний, не содержат нуклеиновых кислот, то есть не имеют генетического аппарата и, очевидно, способны умножаться в числе и оказывать воздействие на заражаемый организм каким то особым, не описанным до относительно недавнего времени способом.
Прионы удивительно устойчивы к ряду факторов внешней среды: на них не действует нагревание до 800 С, ультрафиолетовое излучение, ионизирующая радиация, ультразвук, такие сильные антисептики как формальдегид и глютаральдегид, Кроме того, и это очень важно, инфекционные прионы устойчивы к действию клеточных протеаз и поэтому при накоплении их во вторичных лизосомах[4] они не разрушаются лизосомальными ферментами.
До того времени, как исследователям стали ясны особенности биологической природы прионов, они отмечали, что пока неизвестный им инфекционный агент способен проходить через бактериальные фильтры, не размножается на искусственных питательных средах, первоначально репродуцируется первоначально в органах ретику-
ло-эндотелиальной системы, а затем поражает головной мозг, способен вызывать медленно текущее, но неизбежно смертельное, заболевание человека и некоторых животных.
В настоящее время к прионным болезням у человека относятся следующие заболевания: болезнь Крейтцфельда-Якоба, синдром Герстманна-Штреуселера-Шейнке- ра, смертельная семейная бессонница и заболевание, носящее название «куру».
У домашних и диких животных прионные болезни представлены болезнью овец и коз - скрепи, трансмиссивной энцефалопатией норок, губкообразной энцефалопатией крупного рогатого скота, кошек и некоторых диких копытных - антилоп и большого куду.
Следует указать, что по своей этиологии прионные болезни человека[5] можно разделить на болезни, имеющие четко выраженное наследственное происхождение (синдром Герстманна-Штреуселера-Шейнкера, смертельная семейная бессонница) и болезни, имеющие трансмиссивное происхождение (куру). Болезнь Крейтцфельда- Якоба может быть как генетически предопределенной, так и возникать в результате заражения человека инфекционными прионами. Однако, в любом случае в основе патогенеза этих тяжелых и неизбежно смертельных заболеваний (в большинстве случаев - губкообразных энцефалопатий) лежит образование в нейронах головного мозга измененных белков - прионов[6], благодаря появлению которых и развиваются каждое из указанных выше заболеваний.
В настоящее время проблеме прионов посвящены многочисленные исследования, однако, в истории их открытия можно выделить несколько основных рубежей, преодоление каждого из которых и позволило создать достаточно полное представление о природе этих необычных инфекционных объектов.
Начало изучения прионов как инфекционных агентов было положено в работах исландского ветеринара и патолога Сигурдссона (B.Sigurdsson), изучавшего необычную болезнь коз и овец, носящую название «скрепи» (от английского «scrape» - скрести). Название болезни отражало основную отличительную её особенность: у животных начинался сильный зуд (отсюда и русский перевод болезни - почесуха), затем к зуду присоединялось нарушение координации движений и другие расстройства, ха- растеризующие поражение ЦНС.
Заболевание неизбежно заканчивалось смертью животных.В 1954 году Смгурдссон опубликовал несколько работ, в которых доказал инфекционную природу скрепи и предположил, что заболевание вызывается неким неизвестным вирусом и должно быть отнесено к категории «медленных инфекций», характерными чертами которых являются: очень медленное (месяцы и годы) развитие, длительный латентный (инкубационный) период, преимущественное поражение ЦНС и неизбежный летальный исход.
Дополнительные сведения о медленных инфекциях, поражающих головной мозг, принесли исследования двух врачей Гайдушека и Зигаса (D.Gajdusek, VZigas), которые в 1957 году опубликовали данные о происхождении болезни «куру», распространенной среди аборигенов племени Фору - жителей острова Новая Гвинея. Как и скрепи, болезнь неизбежно вызывала смертельный исход, имела длительный инкубационный период и характеризовалась симптомами, свидетельствующими о постепенном поражении различных отделов ЦНС. Гайдушек и Зигас доказали, что причиной заболевания является некий инфекционный агент, передающийся от человека человеку благодаря распространенному среди аборигенов обычаю ритуального каннибализма: поедания близкими родственниками внутренних органов и мозга умершего члена племени. В последующем за цикл работ по изучению куру Даниэль Гайдушек получил Нобелевскую Премию (лауреат Премии 1976 года по биологии и медицине).
К восьмидесятым годам прошлого века для патологов и клиницистов, исследовавших медленные инфекции, поражавшие головной мозг животных и человека (заболеваниям за схожую картину морфологических изменений ЦНС было присвоено объединяющее название «трансмиссивные губкообразные энцефалопатии»[7]), стало ясно, что инфекционный агент, вызывающий эти заболевания, по своим свойствам радикально отличается от всех известных вирусов, поражающих головной мозг.
Разгадку этого «медицинского детектива» принесли работы американского биохимика Стенли Прузинера (S.Prusiner), опубликовавшем в 1981 и 1982 годах работы, в которых было доказано, что возбудителем одной из трансмиссивных губкообразных энцефалопатий (ТГЭ) - болезни скота скрепи, является безнуклеиновый низкомолекулярный белок, названный им «инфекционным прионным белком», или «прионом»
(от английского - «Proteinaceous Infectious Particles» - белковая инфекционная единица).
За цикл своих работ, посвященных исследованию прионов, С.Прузинер в 1998 году был удостоен Нобелевской Премии по биологии и медицине.Дальнейшее изучение ТГЭ показало, что во всех случаях, когда исследователи предполагали наличие «необычных вирусов» в качестве возбудителей ТГЭ, речь шла об инфекционных прионах.
Следовательно, наша дальнейшая задача заключается в необходимости описать как механизмы образования инфекционных прионов, так и способы передачи этого инфекционного начала от организма к организму.
Исследования показали, что инфекционный прионный белок является определенной модификацией нормального белка-приона, входящего в состав практически всех нервных клеток человека и животных. Был выделен и ген (локус PRNP), входящий в состав короткого плеча 20 хромосомы. Функции клеточного приона мало изучены, однако, было показано, что он принимает участие в поддержании нормального состояния миелиновой оболочки аксонов нервных клеток, которая при отсутствии или недостатке этого белка может быть разрушена. Кроме того, прионы могут служить переносчиками ионов меди из межклеточной среды в цитоплазму нервных клеток. Как известно, медь входит в состав цитохромоксидазы - фермента, обеспечивающего нормальное функционирование дыхательной цепи митохондрий, и, следовательно, является необходимым элементом процесса генерации энергии клетки.
Для отличия «нормальных» прионов от прионов инфекционных была предложена аббревиатура PrPc (от английского «cellular» - «клеточный»). Инфекционные прионы получили аббревиатуру PrPsc (от английского «scrapie» - «скрепи» - прионной болезни скота, применительно к которой впервые и была описана роль прионов).
Нормальные (клеточные) прионы совершают в клетке постоянное циклическое передвижение. Они синтезируются в шероховатом эндоплазматическом ретикулуме, переходят в аппарат Гольджи и далее с помощью экзоцитоза переносятся к клеточной мембране и прикрепляются к ней с наружной стороны клетки. Через некоторое время путем эндоцитоза они возвращаются в цитоплазму клетки и далее вновь переносятся на ее поверхность.
Каждый такой цикл совершается в течение одного часа.В отличие от «нормальных» прионов (PrPc), прионы инфекционные (PrPsc), пройдя аппарат Гольджи, накапливаются во вторичных лизосомах (см. выше) и далее, путем экзоцитоза транспортируются на наружную мембрану клеток, где агрегируются, образуя бляшки, подобные амилоидным бляшкам, образующимся при болезни Альцгеймера.
Для того чтобы окончательно прояснить патогенетические механизмы, лежащие в основе ТГЭ, необходимо ответить на несколько вопросов.
Первый вопрос: являются ли PrPc предшественниками PrPsc ?
Второй вопрос: чем отличаются PrPsc от PrPc ?
И, наконец, третий вопрос: каким образом образуются PrPSc из PrPC, если последние являются их предшественниками?
Проведенные исследования и наблюдения позволили дать на эти вопросы достаточно полные ответы.
Удаление у экспериментальных животных гена PRNP, ответственного за образование «нормальных» прионов, делало из невосприимчивыми к заражению PrPSc. В то же время у животных с сохраненным геном PRNP при заражении их инфекционными прионами развивалась ТГЭ. Следовательно, размножение в организме экспериментальных животных инфекционных прионов и развитие ТГЭ возможно только при условии, что базой для этого процесса являются PrPC.
Начиная с исследований С.Прузинера и заканчивая данными, полученными в последнее время, можно сделать вывод о том, что инфекционные прионы отличаются от PrPC только одной особенностью: своей третичной структурой, образующейся при фолдировании[8] полипептидной цепочки. Судя по всему, образование специфичной для PrPSc третичной структуры происходит в процессе контакта между PrPC и PrPSc, проникшем в клетку. Приобретенная, назовем ее условно, «инфекционная третичная структура» прионного белка придает ему необычные качества: устойчивость к клеточным протеазам, повышенную гидрофобность и склонность к агрегации, что в дальнейшее и помогает ему сохраняться неизменным во вторичных лизосомах, а также образовывать белковые агрегаты на поверхности нервных клеток.
Общая схема образования PrPSc из PrPC выглядит следующим образом (схема 8).
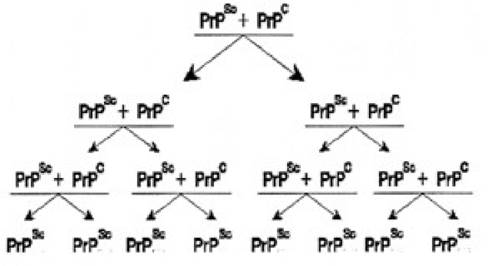
Схема 8. «Цепная реакция» накопления инфекционных прионов в нервной клетке (по В.А.Зуеву).
PrPc - нормальные прионы; PrPsc - инфекционные прионы
Молекула PrPsc после соединения с молекулой PrPc образует гетеродимерную структуру, которая через некоторое время разделяется на две молекулы PrPSc. В свою очередь каждая из образовавшихся молекул PrPSc соединяются с двумя молекулами PrPC, образуя новые молекулы PrPSc (последних теперь уже становиться 4). Далее процесс приобретает каскадный характер, обеспечивая экспотенциальный рост количества молекул PrPSc.
Таким образом, основной причиной, обуславливающей появление и размножение в клетке инфекционных прионов, является нарушение фолдирования PrPSc, образующихся на базе PrPC Однако, в клетках действуют специальные механизмы, обеспечивающие нормальный фолдинг белков и удаляющие из клетки белки, имеющие с «неправильную» конформацию, то есть белки с нарушенной вторичной или третичной структурой. Действие этих механизмов обеспечивают специальные белки - шаперо- ны, относящиеся к группе белков теплового шока[9].
Молекулы шаперонов имеют определенную специализацию. Так, есть шапероны, обеспечивающие правильный фолдинг белков (фолдинг-шапероны), шапероны разворачивающие белки с неправильной конфигурацией (дезагрегирующие шапероны), а также шапероны, обеспечивающие транспорт белков через клеточную мембрану.
При изучении механизмов, связанных с процессом образования и размножения в клетке инфекционных прионов выяснилось, что инфекционные прионы (PrPSc) способны нейтрализовать шапероны, ответственные за «разворачивание» неправильно свернутых белков, то есть дезагрегирующие шапероны. Для этого инфекционные прионы, после проникновения в клетку связываются с центральной гидрофобной полостью шаперонов и блокируют их функцию по «разворачиванию» белков, имеющих неправильную конформацию. В результате в клетках создается благоприятная ситуация для образования и каскадного нарастания численности прионов PrPSc (схема 9).
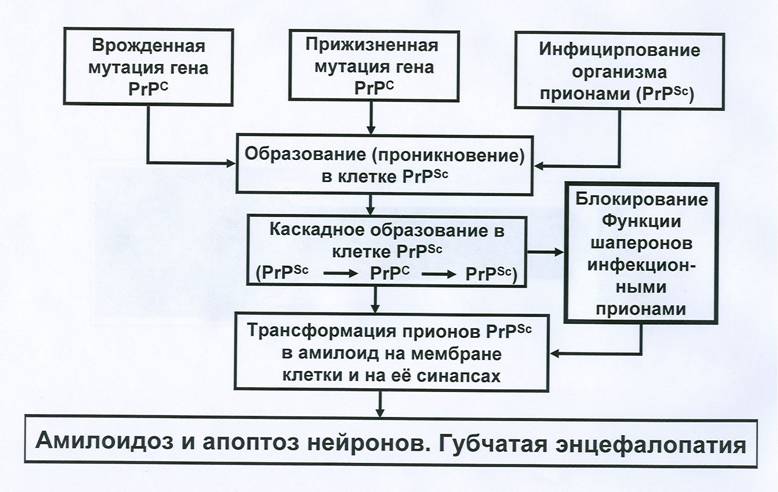
Схема 9. Общая схема патогенеза прионных болезней (PrPc - нормальные клеточные прионы; PrPSc - инфекционные прионы)
Лечение и профилактика прионных болезней
К сожалению, до настоящего времени не найдено радикальных средств борьбы с прионными заболеваниями. Некоторое продление срока жизни экспериментальных животных зараженных инфекционными прионами дали эксперименты по разрушению аппарата Гольджи веществом брефелдин А, так как при этом разрушается клеточная структура, участвующая в синтезе новых инфекционных прионных частиц. Кроме того, в опытах с культурами нервных клеток удалось замедлить гибель нейронов, применяя блокаторы кальциевых каналов, очевидно, благодаря нарушению экзо- цитоза инфекционных прионов и их агрегации на наружной мембране нейронов.
У животных больных прионными заболеваниями применение антибиотиков широкого спектра действия приводило к удлинению их жизни, хотя, скорее, этот феномен был связан не с воздействием антибактериальной терапии на специфического возбудителя заболевания, но был связан с купированием каких либо присоединившихся инфекций.
Профилактические меры, направленные на ограничение распространения прионных болезней и предотвращение заражения человека от инфицированных прионами животных заключаются в следующих мероприятиях:
- ограничение использования лекарственных препаратов, приготовленных из тканей крупного рогатого скота (гормоны гипофиза, трансплантация твердой мозговой оболочки и т.п.);
- дезинфекция инструментов, используемых при оперативных вмешательствах у пациентов, страдающих прионными заболеваниями, а также при проведении экспериментов с животными, зараженными прионными болезнями (автоклавирование при температуре 1320С в течение одного часа, или погружение инструментов в раствор гидроксида натрия на один час при комнатной температуре).
Еще по теме Прионные нейродегенеративные заболевания:
- План лекции
- Определение и краткая характеристика нейродегенеративных заболеваний
- Прионные нейродегенеративные заболевания